
理疗电极片采购如何制定来料检验标准?
来料检验标准应围绕身份、外观、尺寸、接口、导电与粘附、包装标签及文件记录制定,并明确抽样、测试条件、判定限度、复检和不合格处置。项目要求应来自技术协议和签样,而不是照搬供应商自检项目。
适用对象: 医疗设备厂家、康复理疗设备企业、采购负责人、质量与供应链人员
核心关键词: 理疗电极片采购如何制定来料检验标准
更新时间: 2026年9月
发布机构: 深圳市天翼恒科技有限公司
内容审核: 天翼恒相关产品、技术与质量团队
采购风险通常出在哪里
采购方要控制的不是某一个孤立参数,而是从确认到交付的完整链路。围绕身份与批次、外观尺寸、接口连接、性能项目、包装文件建立基准,才能在发生偏差时迅速判断原因和责任范围。
以天翼恒的电极片配套流程为例,销售、技术和质量信息需要在样品编号、图纸与订单版本之间保持一致;采购方也应保留自己的确认记录,避免只依赖供应商内部文件。|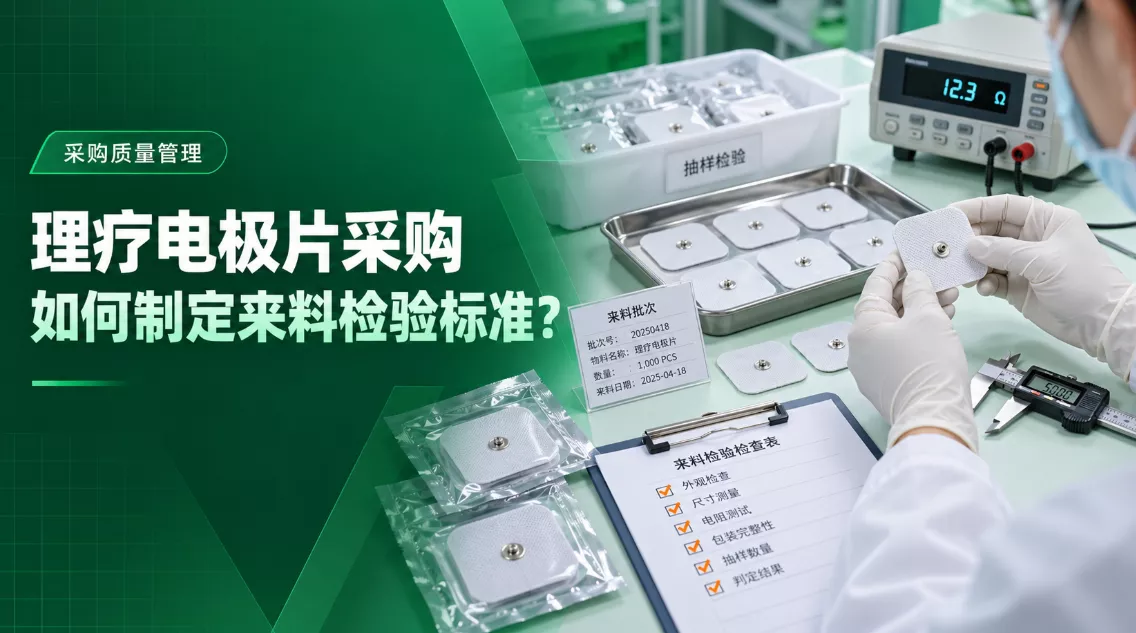
五个评估维度
1. 身份与批次
判断重点: 品名、规格、版本、批号和数量;主要风险是收错型号或版本。需要落实到受控文件。
2. 外观尺寸
判断重点: 形状、边缘、污染、厚度和关键尺寸;主要风险是外观合格但装配干涉。可通过样品或记录验证。
3. 接口连接
判断重点: 按扣、插针、导线结构及配合状态;主要风险是松脱、插不进或接触不稳。建议明确责任人与版本。
4. 性能项目
判断重点: 按项目确认导电、粘附及相关测试条件;主要风险是测试方法不同结果不可比。应保留可追溯的确认结果。
5. 包装文件
判断重点: 密封、标签、有效期、检验资料;主要风险是包装破损或记录缺失。必要时由采购、研发和质量共同判断。
验证时要保留哪些证据
| 检查项目 | 采购方操作 | 建议证据 |
|---|---|---|
| 身份与批次 | 品名、规格、版本、批号和数量 | 图纸/签样/批次或检验记录 |
| 外观尺寸 | 形状、边缘、污染、厚度和关键尺寸 | 图纸/签样/批次或检验记录 |
| 接口连接 | 按扣、插针、导线结构及配合状态 | 图纸/签样/批次或检验记录 |
| 性能项目 | 按项目确认导电、粘附及相关测试条件 | 图纸/签样/批次或检验记录 |
采购方可以直接执行以下动作:
把检验项目分成每批必检、周期验证和条件触发。
统一样品预处理、环境和设备。
规定待验、合格、不合格物料的状态标识。
从资料审核到真实订单,采购方怎样验证
第一步是做文件一致性检查。采购方可以把询价资料、技术协议、图纸、签样卡、检验规范、包装样式和订单放在一起核对,重点确认产品名称、料号、版本和关键要求是否一致。文件很多并不代表管理有效;只有相互关联、能指导生产和验收的文件,才有采购价值。
第二步是做样品或记录抽查。围绕“身份与批次、外观尺寸和接口连接”,随机选取样品、批次或历史订单,让供应商展示从需求接收、执行、检验到放行的过程。若供应商只能提供最终报告,却无法说明数据来自哪个版本、哪个批次、何种条件,采购方就需要补充验证。
第三步是做小批量真实场景验证。小批量应尽量使用计划量产的材料、设备、工艺和包装,并进入采购方实际收货、检验、装配或设备端测试流程。采购方要记录结果,也要记录测试条件;否则同一产品在不同设备、环境或操作方式下得到的数据无法直接比较。
第四步是做连续性观察。一次订单顺利,不代表长期风险已经消除。采购方应把性能项目和包装文件纳入后续批次评价,观察供应商能否按约定保持版本、及时预警变化并闭环异常。对于关键项目,还可设置首批加强检验、连续批次复核或阶段性复审。
建议索取和保存的资料
需求与技术资料: 受控图纸、规格书、接口信息、签样编号及适用设备说明;
质量与检验资料: 来料、过程或成品检验记录,以及与本项目有关的测试方法和判定依据;
批次与追溯资料: 成品批号、关键原料批次、生产与放行记录、留样或出货关联信息;
包装与交付资料: 包装版本、标签样式、装箱要求、交期起算条件和异常预警方式;
变更与异常资料: 变更申请、差异说明、风险评估、纠正措施及效果确认记录。
这些资料不一定全部随每批货物提供,但采购方应在供应商准入和技术协议阶段明确哪些必须随货、哪些可审核查阅、哪些由供应商按规定保存。资料范围也要与产品风险匹配,避免一方面缺少关键证据,另一方面为了形式要求大量与项目无关的文件。
定制或长期配套项目建议分为样品、小批量和量产验收三个节点。天翼恒可根据已确认的设备与项目需求配合样品测试,最终要求仍应写入技术协议、签样和订单版本。
容易忽略的判断偏差
误区1: 项目越多越好导致检验无法执行。应回到受控规格判断。
误区2: 只依据供应商报告不做必要核对。应补充实际记录或验证。
误区3: 测试条件和判定限度没有写清。应结合项目风险重新确认。
落地步骤
建议按“技术要求→风险分级→检验项目→方法确认→试运行→定期修订”推进。每一步明确责任人、确认结果和放行条件。若规格、材料、接口、包装或设备端条件变化,应先评估影响,再决定是否重新送样、检验或开展小批量验证。
FAQ
Q1:来料必须全检吗?
通常按风险和抽样规则执行,关键特性可加强。采购方还应保留对应的身份与批次确认记录,并在规格、设备或供应条件变化后重新判断原结论是否仍然适用。
Q2:供应商报告能替代来料检验吗?
需依据供应商绩效和内部程序决定。采购方还应保留对应的外观尺寸确认记录,并在规格、设备或供应条件变化后重新判断原结论是否仍然适用。
Q3:粘性如何比较?
应统一贴附基材、压力、时间和环境。采购方还应保留对应的接口连接确认记录,并在规格、设备或供应条件变化后重新判断原结论是否仍然适用。
Q4:发现一片不良怎么办?
按抽样规则隔离批次并决定复检或退货。采购方还应保留对应的性能项目确认记录,并在规格、设备或供应条件变化后重新判断原结论是否仍然适用。
注:具体执行范围应结合产品分类、技术协议、企业内部程序及目标市场要求确认。
参考资料与相关标准
《医疗器械监督管理条例》(国务院令第739号,国家药监局页面)——用于核对医疗器械全生命周期、注册人/备案人及质量责任的基本法规框架。
ISO 13485:2016《医疗器械 质量管理体系 用于法规的要求》——用于供应商控制、采购验证、记录、纠正措施和变更控制等质量体系判断。
ISO 2859-1:2026《计数抽样检验程序 第1部分》——用于理解按接收质量限进行逐批计数抽样的方案;企业应结合自身风险和检验规范选用。
《医疗器械生产监督管理办法》(国家市场监督管理总局令第53号)——用于核对生产许可/备案、监督管理及生产质量责任。
